123、获得性血友病
罕见病诊疗指南(2025年版)
概述 获得性血友病(acquired hemophilia,AH)是一种由于循环血中出现抗凝血因子Ⅷ(FⅧ)/FⅨ自身抗体导致FⅧ/FⅨ活性(FⅧ∶C/FⅨ∶C)降低的获得性出血性疾病。其特点为既往无出血史和无阳性家族史的患者出现自发性出血或者在手术、外伤或侵入性检查时发生异常出血。出凝血筛查以孤立性活化的部分凝血活酶时间(activated partial thromboplastin time,APTT)延长为特征。患者绝大多数是产生了FⅧ自身抗体,又称之为获得性血友病A(AHA),只有少数获得性血友病B的病例被报道,因此本文主要针对AHA进行阐述。
病因和流行病学
AHA的年发病率约为1.5/100万,可发生于男女各年龄段,两个发病高峰分别为育龄女性的围产期及60岁以上人群,儿童罕见。大约有50%的AHA患者可以发现病因或基础疾病,最常见为自身免疫性疾病、恶性肿瘤,1%~5%的患者发生于妊娠期或产后1年内,其他可见于药物引起、感染等。
临床表现
AHA主要临床表现是近期出血,多为自发性,也可发生在手术/侵入性检查后。患者既往无出血史以及无出血性疾病家族史。最常见的出血部位是皮下出血(约80%),肌肉出血次之(约40%),其他部位有胃肠道(21%)、泌尿生殖系(9%)、腹膜后(9%)等,关节出血少见。出血的危害取决于出血部位及出血量,颅内出血、咽喉部出血及胃肠道等部位出血可危及生命;前臂或下肢出血可导致骨筋膜室综合征,髂腰肌出血可损伤股神经,因此这些部位出血具有很高的致残性。部分出血严重病例可伴贫血及血肿引致的相关并发症。有时深部出血而皮肤表面并无瘀斑则难以及时判断为出血。少数患者没有出血表现,因检查凝血功能发现孤立性APTT延长而就诊。
早期报道本病的病死率可高达42%,近年来报道的病死率不超过12%,中国获得性血友病登记(CARE)研究中病死率为6.7%,主要死亡原因包括出血、基础疾病以及继发于免疫抑制治疗(immunosuppressive therapy,IST)的严重感染等。
辅助检查
疑似AHA的患者需进行APTT混合血浆纠正试验,简称APTT纠正试验,进行抑制物筛查,推荐进行FⅧ∶C检测及抑制物定量来确诊。同时需要排除其他原因导致的APTT延长,如狼疮抗凝物(Lupus anticoagulant,LA),如果合并凝血酶原时间(prothrombin time,PT)延长需排除服用抗凝药物等。本指南中APTT延长的定义为超过本地实验室的正常参考范围上限,或超过当天本地实验室正常对照值10s。
1.APTT混合血浆纠正试验 确定APTT延长后应进行APTT纠正试验,即正常人混合血浆和患者血浆按1∶1混合后,于即刻和37℃孵育2h后再分别测定APTT,并与正常人混合血浆和患者血浆的APTT进行比较,若不能纠正应考虑可能存在抑制物。本指南定义的APTT纠正是指超过正常混合血浆5s以内(或延长<15%)或在实验室正常参考范围内;本指南定义的APTT不纠正是指超过正常混合血浆5s以上(或延长>15%)或高于实验室正常参考范围。FⅧ抑制物特点是时间及温度依赖性,大多数抗体(尤其是较弱抗体)可以即刻完全或部分纠正,孵育2h后不能纠正,高滴度抑制物可表现为即刻不能纠正。由于采用的试剂、仪器不同,每个实验室需根据自身的经验建立相应的规范和判读标准。纠正试验用于区分凝血因子缺乏或抑制物的存在,由于缺乏标准化,因此不能单独用来确定或者排除AHA的诊断,需要同时进行FⅧ∶C、FⅧ抑制物定量和LA检测,以尽快确诊。
2.凝血因子活性检测 单一FⅧ∶C降低提示可能为AHA,需要除外遗传性血友病A、血管性血友病(von Willebrand disease,VWD)和获得性血管性血友病(acquired von Willebrand disease,AVWD)。少数患者所有内源性凝血因子活性检测水平都降低,一般是由于FⅧ抑制物消耗底物血浆中FⅧ所致的假象。解决的方法是将患者血浆进行一系列稀释后再检测相应的凝血因子活性。其他凝血因子活性随着稀释比例增加而逐渐升高,但是FⅧ∶C变化不大。LA由于抑制依赖磷脂凝血过程而导致APTT延长,也可能会造成一期法检测内源性凝血因子活性降低的假象,但所有受影响的凝血因子活性随着稀释比例增加而逐渐升高。
3.抑制物的定量 确诊AHA必须测定抑制物滴度,常用的检测方法为Bethesda法及Nijmegen改良法。将不同稀释度的患者血浆与正常混合血浆等量混合,37℃孵育2 h,测定残余FⅧ∶C。能使正常血浆FⅧ∶C减少50%时,则定义为FⅧ抑制物的含量为1个Bethesda单位(BU),此时患者血浆稀释度的倒数即为抑制物滴度,以BU/ml血浆表示。抑制物滴度≥0.6 BU/ml则为阳性。在Bethesda方法基础上改良的Nijmegen方法可以增加抑制物滴度较低时(<1 BU/ml)检测的特异度及灵敏度。
Bethesda法及Nijmegen改良法设计的初衷是为了检测遗传性血友病A患者中出现的针对FⅧ的同种抗体,这类抗体一般呈线性的1型动力学特征。AHA患者的FⅧ抗体则多表现为复杂的、非线性的2型动力学特征,即快速灭活期后平台期,有剩余FⅧ,滴度与稀释度不成正比,因此以上方法可能并不能准确估计抑制物的真实效价,建议选用残余FⅧ∶C最接近50%的稀释度计算抑制物滴度。为了避免AHA患者体内残余FⅧ对抑制物检测的干扰,尤其是FⅧ∶C>5%的患者,推荐采用热灭活方法(如56℃30 mins)灭活血浆中FⅧ后再进行检测,以增加抑制物检测的准确性及灵敏度。
诊断
对于新近出现出血症状的患者,尤其是出现肌肉血肿或者大片皮肤瘀斑,若既往无出血病史和出血性疾病的家族史,实验室检查提示孤立的APTT延长,APTT纠正试验不能纠正,单一FⅧ∶C减低,LA阴性,利用Bethesda法及Nijmegen改良法检测FⅧ抑制物,可诊断AHA。
鉴别诊断
1.血友病A伴抑制物 血友病A伴抑制物是血友病A患者接受FⅧ制剂治疗后产生的同种抗体,可完全灭活外源性FⅧ,多发生于重型患者,轻型和中间型患者较少。血友病A患者多有自幼反复、自发性出血史,以关节和肌肉出血、关节畸形为特点。约2/3有家族史,符合Ⅹ染色体连锁隐性遗传规律。确诊血友病A患者在输注FⅧ制剂预防出血治疗时出血频率较前增加或按需治疗时止血效果不佳时,应怀疑抑制物的发生。初次拟诊的血友病A患者,尤其是轻型和中间型患者,在替代治疗前需检测FⅧ抑制物以除外AHA。
2.其他获得性凝血因子缺乏症 引起孤立性APTT延长者还见于其他内源途径的因子(FⅨ、FⅪ、FⅫ)及VWF缺乏,可通过相应的凝血因子及抑制物检测进行鉴别。需要指出的是,某些因子抑制物(如FⅤ)在高滴度时也会干扰其他因子一期法活性检测结果,需注意鉴别,方法可采用前述的稀释法。
3.LA 由于可以抑制磷脂功能,LA可表现为APTT延长(常见)和PT延长(少见)且不能被正常血浆纠正。LA引起的APTT延长一般为非时间依赖性,少数(10%~15%)可表现为时间依赖性。因此,时间依赖性的抑制物特性并不能完全区分FⅧ抑制物和LA。通过各种依赖磷脂的试验如稀释的蝰蛇毒试验(dilute Russell viper venom test,dRVVT)或者二氧化硅凝固时间(Silica Clotting Time),结合加入外源磷脂能够缩短或纠正延长的时间的特点,证实LA的存在。
LA引起APTT延长的特点也可导致内源性凝血因子用一期法检测时活性“降低”的假象。发色底物法一般对LA不敏感,可用来鉴别。如一期法检测FⅧ∶C降低,而发色底物法检测FⅧ∶C正常时,可以排除AHA。但国内发色底物法检测FⅧ∶C未常规应用,可以采用多个稀释度样本检测活性的方法鉴别这种假性减少。对于疑难复杂病例,ELISA检测FⅧ抗体可鉴别FⅧ抑制物和LA,但这种检测较少开展。临床上,LA患者以血栓表现为主,很少发生出血(出血多见于血小板计数明显降低或伴有凝血因子缺乏时)。需要注意少数患者可同时出现抗FⅧ的自身抗体和LA,因此需要仔细鉴别。
治疗
AHA治疗成功的关键在于及时诊断和及早给予恰当的治疗。
1.去除诱因及治疗基础疾病 伴有肿瘤、皮肤病、感染等基础疾病患者应积极处理原发病,伴有自身免疫系统疾病(如结缔组织病等)的患者,在选择免疫抑制方案前需要充分了解并考虑既往治疗史;药物相关AHA应脱离药物接触;部分患者无需特殊处理(如围产期女性);对于初诊没有发现基础疾病的患者,病程可能出现病因逐渐显现的情况,尤其一线及二线治疗均无效或反复复发时,需要继续查找潜在病因并处理。
2.止血治疗 止血治疗原则:确诊后应立即采取措施有效止血并预防严重出血的发生。应避免手术、有创操作等,如无法避免,应在有经验的中心或专家指导下,预防性应用旁路途径止血药物后完成;发生肌肉血肿时及时给予止血治疗,避免发生骨筋膜室综合征,应尽量避免手术切开,以防止发生难以控制的出血;静脉穿刺需由有经验的人员进行并减少穿刺次数。止血药物治疗需注意血栓形成的风险,尤其是老年或者伴有血栓形成危险因素(有血栓发生史、持续制动、卧床等)的患者。由于抑制物滴度和FⅧ∶C与出血的严重程度相关性差,因此,止血治疗策略的制订应根据患者出血的严重程度而不是抑制物滴度或残留FⅧ∶C。如果患者无明显出血或仅有局部皮肤瘀斑,可无需止血治疗,但需密切观察病情变化。对于腹膜后和咽后间隙出血、肌肉出血、颅内出血、消化道出血、泌尿道出血、肺出血和术后出血以及多部位同时出血等应予积极止血治疗。止血治疗选择见图2-1。
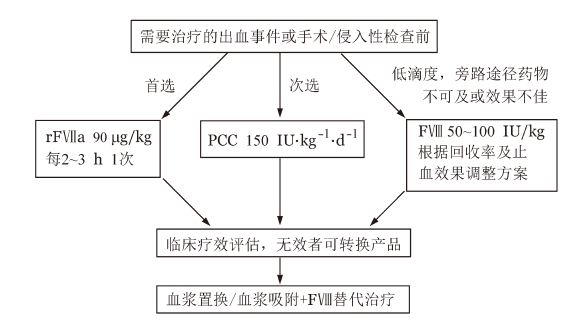
rFVIIa.重组活化人凝血因子VII;PCC.凝血酶原复合物;FⅧ凝血因子Ⅷ。
图2-1 AHA患者出血后止血药物疗效选择
(1)旁路途径药物止血治疗:旁路途径药物包括rFⅦa和活化凝血酶原复合物(activated prothrombin complex concentrate,aPCC)。aPCC未在国内上市,一般使用PCC。在国内临床研究中,四因子PCC(FⅦ含量较三因子PCC高)与rFⅦa止血治疗疗效相当,分别为93.8%以及91.7%,中位止血时间分别4天以及5天。rFⅦa单次剂量为90μg/kg,也有研究者尝试减低剂量应用。推荐在临床判断出血事件需要止血治疗时,尽快给予rFⅦa 90μg/kg每2~3h 1次至出血控制;PCC的用法为50~100IU/kg静脉给药,每8~12h 1次,一天总量不超过150IU/kg。如应用单一旁路途径药物效果不佳,可换用另一种旁路制剂,或者交替使用两种药物。国内随机对照临床研究中,PCC序贯使用rFⅦa有效率为90%。
(2)1-去氨基-8-D-精氨酸加压素(1-deamino-8-D-arginine vasopressin,DDAVP):DDAVP在部分滴度<2BU/ml且FⅧ∶C>5%的AHA患者中可能有一定疗效,一般剂量为每次0.3μg/kg,但仅在无其他选择且出血轻微时,经慎重评估后应用。DDAVP有可能发生水肿、心衰、持续低钠血症和抽搐等不良反应。妊娠患者及2岁以下儿童禁用。老年患者多伴有心血管疾病,应用时须谨慎。
(3)抗纤溶及其他药物:抗纤溶药物(氨甲环酸及氨基己酸等)可作为除泌尿系出血以外其他部位出血的辅助治疗。局部应用抗纤溶药物可作为黏膜出血的替代方法。抗纤溶药物与旁路制剂的联用有增加血栓事件的风险,在使用中需要注意观察血栓事件的实验室检查及临床体征。应避免PCC与抗纤溶药物同时使用,如必须使用建议间隔6h以上。凝血酶或者纤维胶可用于某些部位出血,如鼻出血、口腔溃疡、皮肤出血和外科手术部位等局部止血治疗。
(4)止血疗效评估:止血疗效主要依靠临床综合评估,如患者的主诉、出血部位的症状及体征、血红蛋白水平、红细胞压积及影像学变化。目前没有经过验证的实验室检查可以用来监测旁路途径药物止血效果。可常规监测FⅧ∶C,但与止血疗效并不一定一致。关于止血疗效的评估时间,2019年的国际专家共识里指出皮肤出血为治疗后12~24小时;胃肠道、头颈部出血和产后出血均为治疗后6小时;颅内出血临床评估时间为每2小时1次,影像学可根据需要24小时1次。
3.抑制物清除
(1)一般原则:所有患者在确诊后应立即采取免疫抑制治疗以清除FⅧ抑制物,恢复FⅧ∶C。在治疗方案制定及实施过程中,应注意监测针对可能出现的并发症如骨髓抑制、糖皮质激素相关不良反应等,注意避免继发感染等不良事件发生。对于基础疾病较多的老年AHA患者,在积极治疗原发病的基础上,应权衡快速清除抑制物以降低出血风险和免疫抑制治疗不良反应之间的利弊以制订合适的方案。
(2)一线治疗:既往指南基于登记注册研究推荐的一线方案为糖皮质激素单用或者联合环磷酰胺,利妥昔单抗的地位并不统一。最近的前瞻性随机对照临床研究表明,糖皮质激素(泼尼松1mg/kg/天或等效剂量其他类型糖皮质激素口服或静脉给药,然后逐渐减量)联合单剂量利妥昔单抗(375mg/m2)完全缓解率为77.4%,达到完全缓解的中位时间是28天,不劣于糖皮质激素联合环磷酰胺(完全缓解率为68.8%,中位时间为36.0天)。联合单剂量利妥昔单抗相较于联合环磷酰胺的部分缓解率(80.6% vs. 81.3%)、达到部分缓解的中位时间(23.0天vs. 25.5天)、抑制物转阴的中位时间(28.0天vs. 36.0天)以及抑制物滴度较基线下降一半的中位时间(8.0天vs. 11.0天)等疗效指标相当。两种方案的感染(19.4% vs. 9.4%)、高血压(19.4% vs. 25.0%)、高血糖(22.6% vs. 18.6%)、中性粒细胞减少(9.7% vs. 12.5%)、血小板减少(0 vs. 6.3%)等不良事件发生率相当。鉴于环磷酰胺的生殖毒性以及远期的第二肿瘤的风险,本指南推荐一线治疗糖皮质激素联合单剂量利妥昔单抗(375mg/m2)。在不能耐受利妥昔单抗的患者,可选择联合环磷酰胺(环磷酰胺1.5~2 mg/kg/d,静脉或口服给药,疗程一般6-8周)。治疗过程中需要监测血常规和感染相关症状,根据病情必要时预防带状疱疹以及肺孢子菌肺炎。
(3)二线治疗及其他治疗:AHA患者经过一线治疗3~5周后抑制物滴度无明显下降时考虑给予二线治疗。CD38是一种在浆细胞表面高度表达的糖蛋白。达雷妥尤单抗是一种抗CD38的IgGκ单克隆抗体,可以清除浆细胞。有学者尝试在糖皮质激素、环磷酰胺以及利妥昔单抗治疗无效的患者中使用达雷妥尤单抗取得良好疗效。另有个案报道硼替佐米治疗难治性AHA尤其是利妥昔单抗治疗不佳的患者有效。因此二线治疗可考虑CD38单抗或者硼替佐米。其他二线治疗药物包括霉酚酸酯、硫唑嘌呤、长春新碱、环孢素A。对于一些难治复发的患者,可以重复之前有效的药物,或通过临床试验探索更多药物用于AHA的有效性及安全性评价。对于长期治疗无效或复发的患者,需再次寻找肿瘤、自身免疫疾病等病因证据。多项研究显示,大剂量静脉注射免疫球蛋白(intravenous immunoglobulin,IVIG)在AHA中疗效不佳,因此不推荐以清除抗体为目的使用IVIG。研究显示血浆置换或者免疫吸附法在难治性出血事件或需要外科干预等特殊情况下应用可快速去除血浆中的抑制物并补充FⅧ,以达到有效止血,但是其无法持续清除抑制物。
2020年的AHA诊疗国际推荐将AHA患者IST疗效分为良好组及不良组,良好组为FⅧ∶C≥1%且抑制物滴度≤20BU/ml;不良组为FⅧ∶C<1%或抑制物滴度>20BU/ml。国内随机对照研究也显示抑制物滴度>20BU/ml的患者的完全缓解率和部分缓解率(60.6%、69.7%)均低于抑制物滴度≤20BU/ml的患者(86.7%、93.3%),多因素分析显示抑制物滴度>20BU/ml是影响完全缓解和部分缓解的不良预后因素。同时,在此项研究中,FⅧ∶C<1%组有66.7%和78.6%的患者达到完全缓解和部分缓解,均低于FⅧ∶C≥1%组的比例(85.7%、85.7%)。FⅧ∶C<1%在单因素分析中显示是影响完全缓解的不良预后因素,但在加入了治疗方案、抑制物滴度等多因素分析中并未显示出对预后的影响。在不同的亚组(根据抑制物滴度、FⅧ∶C、年龄、性别等分类)中,糖皮质激素联合单剂量利妥昔单抗疗效与联合环磷酰胺疗效相当。因此本指南推荐FⅧ抑制物滴度>20BU/ml为治疗的不良因素。预后良好组一线方案推荐给予糖皮质激素单药,不良组一线方案推荐糖皮质激素联合利妥昔单抗,不能耐受利妥昔单抗的患者可选择环磷酰胺。如3~5周抑制物水平无明显减低,则给予二线方案。
(4)妊娠相关AHA的IST治疗:环磷酰胺对于妊娠期及哺乳期AHA患者并不安全,IST方案首选糖皮质激素单药治疗,也有利妥昔单抗用于该类患者治疗的报道。这部分患者有一定的自发缓解率,但是IST治疗达完全缓解的时间比其他类型AHA长。
(5)抑制物清除疗效判断:本指南推荐标准如下:完全缓解:抑制物滴度<0.6 BU/ml、FⅧ∶C≥50%,免疫抑制剂停用或恢复至发病前剂量。部分缓解:FⅧ∶C≥50%、抑制物滴度≥0.6 BU/ml,止血治疗结束后24h无新发出血。无效:FⅧ∶C<50%,抑制物滴度≥0.6 BU/ml,伴或不伴活动性出血。复发:完全缓解或部分缓解患者随访中发生FⅧ∶C<50%且抑制物滴度≥0.6 BU/ml。
并发症监测
在IST期间,可每周检测1次FⅧ∶C、抑制物滴度、血常规、血电解质等,以评估疗效及评估IST可能的并发症。其他伴随疾病的监测如糖尿病、高血压、感染等依据临床评估需要,但应尽量减少可能引起出血的检查。
AHA患者在完全缓解后应继续随访监测FⅧ∶C,最初6个月内每月检测1次;6~12个月时每2~3个月检测1次;第2年每半年检测1次;此后可酌情延长检测间隔。可根据临床需求复查FⅧ抑制物定量。
诊疗流程(图2-2) 
图2-2 获得性血友病A诊断流程
参考文献
[1] KNOEBL P, MARCO P, BAUDO F, et al. Demographic and clinical data in acquired hemophilia A: results from the European Acquired Haemophilia Registry (EACH2). J Thromb Haemost, 2012, 10(4): 622-631.
[2] TIEDE A, COLLINS P, KNOEBL P, et al. International recommendations on the diagnosis and treatment of acquired hemophilia A. Haematologica, 2020 , 105(7): 1791-1801.
[3]TENGBORN L, BAUDO F, HUTH-KÜHNE A, et al. Pregnancy-associated acquired haemophilia A: results from the European Acquired Haemophilia (EACH2) registry. BJOG, 2012, 119(12):1529-1537.
[4]SUN B, XUE F, FENG Y, et al. Outcome of CARE: a 6-year national registry of acquired haemophilia A in China. Br J Haematol, 2019, 187(5):653-665.
[5]中华医学会血液学分会血栓与止血学组,中国血友病协作组.获得性血友病A诊断与治疗中国指南(2021年版).中华血液学杂志, 2021, 42(10): 793-799.
[6]中华医学会血液学分会血栓与止血学组,中国血友病协作组.血友病合并抑制物诊断与治疗 中国指南(2023年版).中华血液学杂志, 2023,44:881-889.
[7]TIEDE A, GIANGRANDE P, TEITEL J, et al. Clinical evaluation of bleeds and response to haemostatic treatment in patients with acquired haemophilia: a global expert consensus statement. Haemophilia, 2019, 25(6):969-978.
[8]WANG P, ZHOU R, XUE F, et al. Single-dose rituximab plus glucocorticoid versus cyclophosphamide plus glucocorticoid in patients with newly diagnosed acquired hemophilia A: a multicenter, open-label, randomized noninferiority trial. Am J Hematol, 2024, 99(1):28-37.
[9]LIU W, LIU J, XUE F, et al. Anti-CD38 antibody for refractory acquired hemophilia A. J Thromb Haemost, 2023, 21(6):1515-1518.